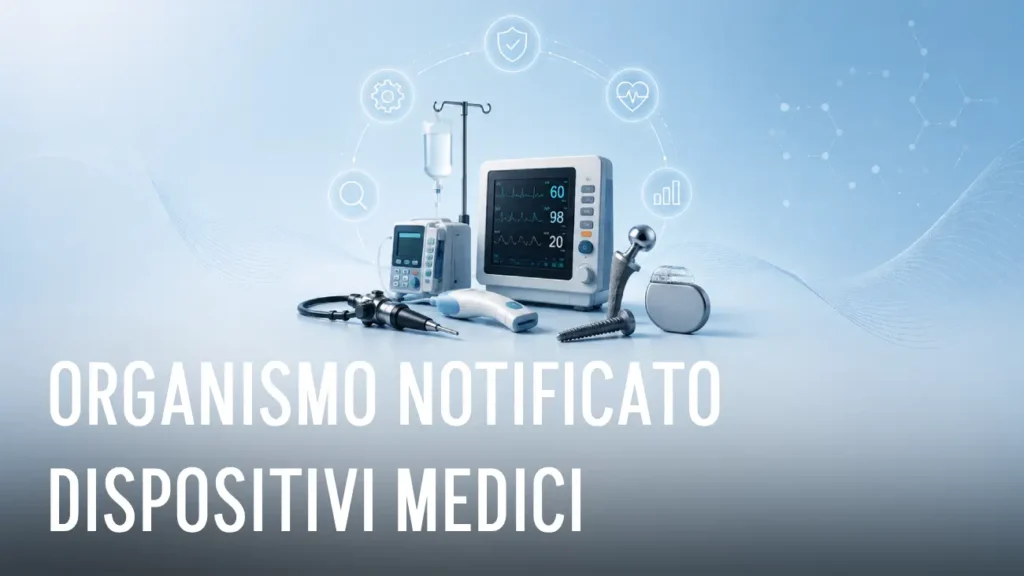
Chi lavora con dispositivi di classe superiore alla I prima o poi si scontra con questo passaggio: senza il via libera di un organismo notificato, il prodotto non può ottenere la marcatura CE. Eppure molte aziende arrivano a questo punto senza aver capito bene cosa fa davvero questo ente e come selezionarlo.
Un organismo notificato è un ente indipendente, accreditato dalle autorità competenti di uno Stato membro, autorizzato a valutare la conformità dei dispositivi medici secondo il regolamento MDR (UE 2017/745). Non è un ufficio pubblico generico: ogni organismo ha un ambito di accreditamento specifico, definito dai codici di designazione, che stabilisce quali tipologie di dispositivi può valutare. Un ente accreditato per dispositivi ortopedici non può necessariamente valutare dispositivi cardiovascolari attivi.
Cos’è un organismo notificato e quando interviene
L’organismo notificato entra in gioco per tutti i dispositivi di classe superiore alla I (quindi Is, Im, Ir, IIa, IIb e III), oltre che per alcuni dispositivi di classe I con funzione di misura o sterili. Il suo compito è verificare il fascicolo tecnico, valutare il sistema di gestione qualità del fabbricante e, per i dispositivi ad alto rischio, esaminare la documentazione di valutazione clinica. Per i dispositivi impiantabili conduce anche audit diretti presso il sito produttivo.
Il rilascio del certificato non è un passaggio automatico. L’organismo può chiedere integrazioni, respingere una domanda o richiedere modifiche al fascicolo prima di procedere. Su dispositivi complessi il processo può durare mesi, e questo va messo in conto già nella pianificazione del lancio sul mercato.

Come si sceglie l’organismo notificato giusto
La prima verifica riguarda l’ambito di accreditamento: bisogna controllare, sul database NANDO della Commissione Europea, che l’organismo sia autorizzato per la categoria specifica di dispositivo. Non basta che sia notificato per il MDR in generale.
Oltre a questo, conviene valutare l’esperienza pregressa dell’organismo su prodotti simili al proprio, i tempi medi di valutazione dichiarati e la disponibilità a comunicare durante il processo. Con l’entrata in vigore del MDR molti organismi notificati hanno ridotto la propria capacità operativa, quindi i tempi di attesa sono aumentati rispetto al passato: pianificare con anticipo, anche di 12-18 mesi per dispositivi ad alto rischio, non è un eccesso di cautela.
Tempi e costi da considerare
I costi variano molto in base alla classe di rischio e alla complessità del fascicolo tecnico, e includono di solito una quota di valutazione iniziale più i costi di sorveglianza annuale, necessari per mantenere valido il certificato nel tempo. Chi si occupa di regulatory affairs dovrebbe considerare questi costi come una voce ricorrente del budget, non come una spesa una tantum legata al lancio del prodotto.
Domande frequenti
Valuta la conformità dei dispositivi di classe superiore alla I al regolamento MDR, esaminando fascicolo tecnico, sistema qualità e, per i dispositivi ad alto rischio, la valutazione clinica. Senza il suo via libera il dispositivo non può ottenere la marcatura CE.
Attraverso il database NANDO della Commissione Europea, dove ogni organismo notificato ha un ambito di accreditamento specifico legato ai codici di designazione MDR.
Varia in base alla classe di rischio e alla disponibilità dell’ente, ma per dispositivi ad alto rischio conviene pianificare almeno 12-18 mesi, considerando anche eventuali richieste di integrazione della documentazione.
Nella maggior parte dei casi no, tranne per i dispositivi di classe I con funzione di misura, forniti sterili o riutilizzabili chirurgici, che richiedono comunque un intervento parziale dell’organismo notificato.