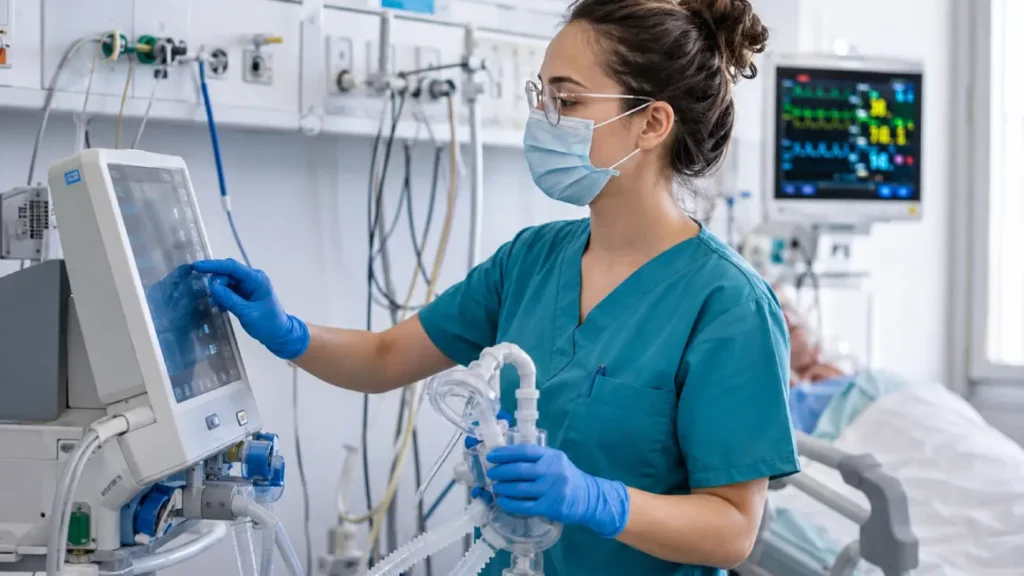
I dispositivi medici chirurgici sono gli strumenti, gli impianti e le apparecchiature pensati per essere usati durante un intervento chirurgico, sia per accedere al corpo del paziente sia per trattare o sostituire un tessuto o un organo. Bisturi, suture, protesi ortopediche, strumenti per la chirurgia mininvasiva: rientrano tutti in questa categoria, anche se con livelli di rischio molto diversi tra loro.
Il regolamento MDR, il regolamento UE 2017/745 sui dispositivi medici, definisce le regole con cui questi prodotti vengono classificati, documentati e immessi sul mercato. Capire come funziona questa classificazione è il primo passo per chi lavora in regulatory affairs, gestione qualità o produzione e deve gestire correttamente un dispositivo chirurgico, dalla progettazione fino al post-market. Se vuoi approfondire l’argomento con un percorso strutturato, trovi diverse proposte tra i corsi dedicati ai dispositivi medici.
Cosa sono i dispositivi medici chirurgici
Un dispositivo medico chirurgico è qualsiasi strumento, apparecchio, impianto o materiale destinato a essere usato sull’uomo durante una procedura chirurgica, per scopi diagnostici, terapeutici o riabilitativi. La definizione arriva dal regolamento MDR, che inquadra i dispositivi medici in generale e poi distingue in base a invasività, durata di contatto con il corpo e rischio clinico.
Nella pratica, in questa categoria rientrano prodotti molto diversi tra loro:
- strumenti chirurgici riutilizzabili, come bisturi, pinze e forbici chirurgiche
- dispositivi impiantabili, come protesi articolari o placche per osteosintesi
- dispositivi per la chirurgia mininvasiva, tra cui strumenti per laparoscopia ed endoscopia
- dispositivi a singolo uso, come suture e cateteri usati durante l’intervento
Ogni categoria ha requisiti diversi in termini di documentazione tecnica, sterilizzazione e tracciabilità. Parlare di dispositivi medici chirurgici come se fossero un blocco unico, senza distinguere, porta spesso a errori di valutazione.
Esempi per ambito chirurgico
La categoria copre ambiti molto diversi tra loro, e ognuno ha le sue particolarità:
- in ortopedia, protesi articolari, placche e viti per osteosintesi, spesso dispositivi impiantabili di classe IIb o III
- in chirurgia cardiovascolare, stent, valvole cardiache e cateteri, quasi sempre ad alto rischio per il contatto diretto con il sistema circolatorio
- in chirurgia generale, strumenti come bisturi, pinze, retrattori e suture, con classi di rischio più variabili in base a invasività e durata d’uso
- in chirurgia mininvasiva, strumenti per laparoscopia ed endoscopia, che richiedono spesso una valutazione separata per i componenti elettronici o robotici integrati
Conoscere queste differenze aiuta a non trattare la categoria come se fosse omogenea, quando si tratta di documentazione, formazione o gestione del rischio.
Come si classificano in base al rischio
La classificazione segue le regole previste dall’allegato VIII del regolamento MDR, che assegna ogni dispositivo a una classe in base al tempo di contatto con il corpo, al grado di invasività e alla parte anatomica coinvolta. I dispositivi chirurgici, per la loro natura, tendono a rientrare nelle classi più alte:
| Tipo di dispositivo chirurgico | Classe di rischio tipica |
| Strumenti chirurgici riutilizzabili non invasivi | Classe I |
| Dispositivi per chirurgia mininvasiva | Classe IIa o IIb |
| Dispositivi impiantabili attivi o non attivi | Classe IIb o III |
| Dispositivi a contatto con il sistema circolatorio o nervoso centrale | Classe III |
La classe attribuita determina il livello di coinvolgimento dell’organismo notificato, l’ente terzo incaricato di valutare la conformità del dispositivo, e di conseguenza la quantità di documentazione tecnica richiesta prima dell’immissione sul mercato.
Valutazione clinica e organismo notificato: cosa serve sapere
Per i dispositivi chirurgici di classe IIa, IIb o III, la conformità al regolamento MDR non si esaurisce con la documentazione tecnica interna. Entrano in gioco anche l’organismo notificato e la valutazione clinica, due elementi che chi si occupa di dispositivi medici per la prima volta tende a sottovalutare.
Cos’è un organismo notificato e quando interviene
Un organismo notificato è un ente indipendente, accreditato dalle autorità competenti, che valuta la conformità dei dispositivi medici di classe superiore alla I prima che possano essere immessi sul mercato con marcatura CE. Per un dispositivo chirurgico impiantabile, una protesi articolare ad esempio, l’organismo notificato verifica il fascicolo tecnico, i risultati della valutazione clinica e, in alcuni casi, effettua audit diretti presso il sito di produzione.
La valutazione clinica per i dispositivi ad alto rischio
La valutazione clinica raccoglie e analizza i dati disponibili su sicurezza ed efficacia del dispositivo, sia attraverso dati clinici già pubblicati su prodotti simili sia, quando serve, attraverso indagini cliniche dedicate. Per i dispositivi chirurgici impiantabili o a contatto con il sistema circolatorio, il regolamento MDR richiede un livello di evidenza clinica più alto rispetto al passato, e questo si traduce in tempi di sviluppo più lunghi e in una documentazione che va aggiornata periodicamente, non scritta una volta per tutte.
Chi lavora nella gestione di questi dispositivi, anche solo dal lato acquisti o qualità, si trova spesso a interpretare relazioni di valutazione clinica scritte da altri reparti o da consulenti esterni. Capire la logica con cui sono costruite aiuta a individuare lacune o incongruenze prima che lo faccia l’organismo notificato, quando correggerle costa molto più tempo.
Gestione dispositivi medici chirurgici: le fasi da seguire
Gestire un dispositivo medico chirurgico non si esaurisce con l’acquisto o la produzione. Significa seguirlo lungo tutto il ciclo di vita: dalla scelta del fornitore alla tracciabilità, dalla manutenzione alla raccolta di eventuali segnalazioni di malfunzionamento.
Già nella fase di selezione del fornitore o del fabbricante conviene verificare la classe di rischio del dispositivo e la documentazione disponibile, invece di scoprirlo più avanti, quando magari il prodotto è già in uso in sala operatoria. Una gestione impostata bene a monte riduce il lavoro di correzione a valle.
Tracciabilità e identificazione univoca
Ogni dispositivo medico, chirurgico compreso, deve essere identificato tramite il sistema UDI, l’identificativo univoco del dispositivo previsto dal regolamento MDR. Il codice UDI permette di rintracciare un singolo strumento o impianto in ogni fase, dalla produzione fino all’uso clinico, e di registrarlo nella banca dati europea Eudamed. Per chi gestisce magazzino o approvvigionamento in una struttura sanitaria o in un’azienda fabbricante, questo significa integrare la lettura e l’archiviazione dei codici UDI nei processi quotidiani, non trattarla come un adempimento separato.
Manutenzione, sterilizzazione e sorveglianza
I dispositivi chirurgici riutilizzabili richiedono protocolli di sterilizzazione e manutenzione documentati, mentre quelli a singolo uso vanno gestiti per evitare un riutilizzo non conforme. In entrambi i casi, il fabbricante e chi usa il dispositivo partecipano al sistema di sorveglianza post-market, segnalando eventuali incidenti o quasi incidenti secondo le procedure di vigilanza previste dal regolamento. Una gestione che lascia indietro questa parte espone l’azienda a rischi normativi concreti, non solo teorici.
Corso nuovo regolamento dispositivi medici: perché vale anche per i dispositivi chirurgici
Il regolamento MDR ha sostituito la vecchia direttiva 93/42/CEE, e per questo viene ancora chiamato comunemente “nuovo regolamento dispositivi medici”, anche se è in vigore da tempo. Per i dispositivi chirurgici, che spesso rientrano nelle classi di rischio più alte, le differenze rispetto al vecchio sistema si sentono di più: documentazione tecnica più estesa, valutazione clinica più rigorosa, controlli più frequenti da parte degli organismi notificati.
Un corso nuovo regolamento dispositivi medici pensato per chi lavora con prodotti chirurgici dovrebbe approfondire proprio questi aspetti: come cambia la valutazione clinica per dispositivi impiantabili o ad alto rischio, cosa serve davvero nel fascicolo tecnico, come si gestisce la sorveglianza post-market su prodotti usati direttamente in sala operatoria.
Ha senso parteciparvi se lavori in regulatory affairs, gestione qualità, o se ti occupi degli acquisti e della gestione del parco dispositivi in una struttura sanitaria. Tra i percorsi formativi dedicati ai dispositivi medici trovi corsi organizzati anche su questi aspetti specifici, utili per chi deve aggiornare le proprie competenze senza ripartire da una guida generica al regolamento.

Errori frequenti nella gestione dei dispositivi medici chirurgici
Alcuni errori si ripetono spesso in azienda, indipendentemente dalle dimensioni della struttura.
- Trattare tutti i dispositivi chirurgici allo stesso modo, senza distinguere classe di rischio e requisiti specifici.
- Tenere registri di manutenzione e sterilizzazione incompleti o sparsi su più sistemi diversi.
- Sottovalutare la formazione del personale che gestisce gli acquisti o il magazzino, lasciando che la conformità normativa resti un compito isolato di una sola persona.
- Ritardare la segnalazione di incidenti o malfunzionamenti, anche quando sembrano di poco conto.
Nessuno di questi errori nasce da disattenzione vera e propria. Più spesso, nasce dalla mancanza di una formazione che spieghi nel concreto cosa cambia da un dispositivo all’altro, e quali responsabilità comporta ciascuna fase della gestione.
Domande frequenti
Sono strumenti, impianti o apparecchiature destinati a essere usati durante una procedura chirurgica, per scopi diagnostici, terapeutici o riabilitativi. Comprendono prodotti molto diversi tra loro, dai bisturi alle protesi impiantabili, e vengono classificati dal regolamento MDR in base a invasività, durata di contatto con il corpo e rischio clinico.
Varia in base al tipo di dispositivo. Gli strumenti chirurgici non invasivi rientrano spesso in classe I, mentre i dispositivi impiantabili o a contatto con il sistema circolatorio o nervoso centrale arrivano in genere alla classe IIb o III, con requisiti di documentazione e controllo più stringenti.
Attraverso il sistema UDI, l’identificativo univoco previsto dal regolamento MDR, che permette di seguire il dispositivo dalla produzione all’uso clinico. Il codice va registrato anche su Eudamed, la banca dati europea dei dispositivi medici, ed è la base per qualsiasi attività di sorveglianza post-market.
Soprattutto a chi lavora in regulatory affairs, gestione qualità o acquisti in aziende fabbricanti o strutture sanitarie. È utile per chi deve gestire documentazione tecnica, valutazione clinica o sorveglianza post-market su dispositivi ad alto rischio, come quelli impiantabili o usati in sala operatoria.
No. LS Academy rilascia attestati di partecipazione al termine dei propri corsi, non certificazioni né crediti CPD. È una distinzione da verificare sempre, indipendentemente dal fornitore formativo scelto